
EEF1A2 verstehen. Forschung voranbringen. Hoffnung schaffen.
Eine unabhängige, von einer Familie getragene Initiative zur Untersuchung der seltenen EEF1A2-Variante D91N und zur Förderung der Forschung an EEF1A2-assoziierten neurologischen Erkrankungen.
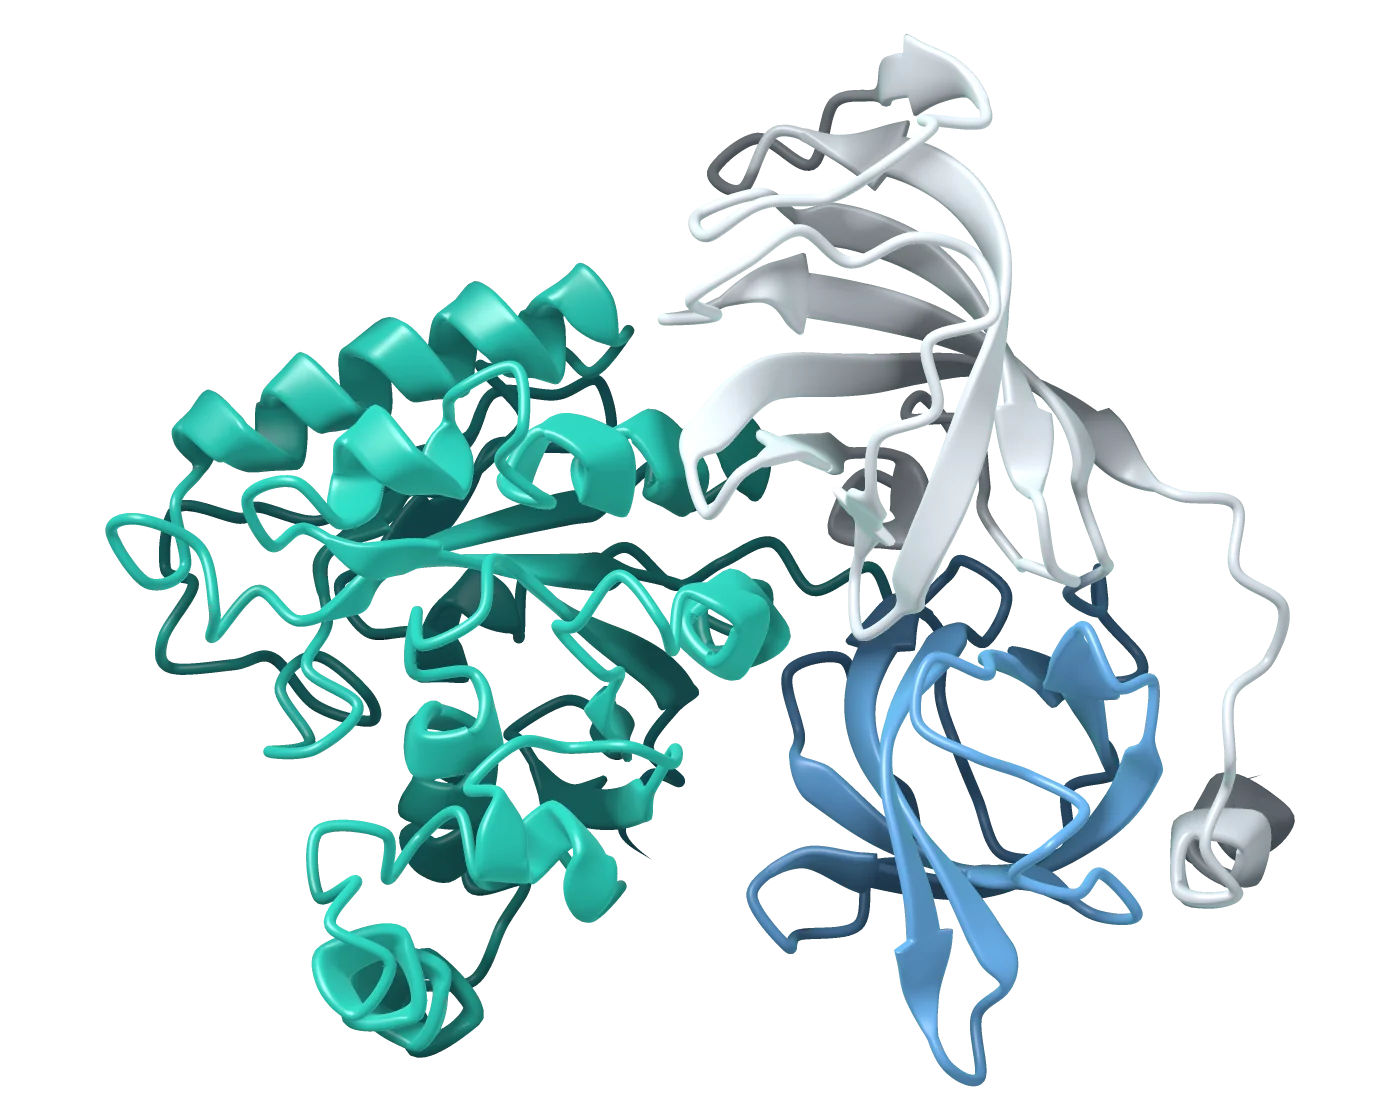
Illustration und Logo: vorhergesagte Struktur des menschlichen eEF1A2 aus AlphaFold DB, Eintrag AF-Q05639-F1 (© DeepMind Technologies Limited, CC BY 4.0), neu als Bändermodell gezeichnet und ungefähr nach Domänen eingefärbt. Gezeigt ist das normale Protein, nicht die Variante D91N.
Die Website ist primär auf Englisch, um internationale Forschende, Institutionen und betroffene Familien zu erreichen. Diese Startseite liegt auf Deutsch vor; die wissenschaftlichen Unterseiten sind derzeit nur auf Englisch verfügbar und werden nach und nach übersetzt. Die Links unten führen deshalb auf die englischen Fassungen. Lieber eine ehrliche Lücke als eine maschinell übersetzte Fachaussage — bei Formulierungen zur Evidenzstärke entscheidet jedes Wort.
Was EEF1A2 tut — und was schiefgeht
Die Biologie des eukaryotischen Translations-Elongationsfaktors 1 alpha 2, das in der Literatur berichtete klinische Spektrum und eine durchsuchbare Datenbank publizierter Varianten. Jede Aussage mit einer Quelle, die Sie selbst aufrufen können.
Unsere ForschungD91N untersuchen
Eine Molekulardynamik-Untersuchung der Substitution D91N läuft mit einem unabhängigen Kooperationspartner auf HPC-Ressourcen. Der Auswertungsplan wurde festgelegt, bevor die Daten gesichtet wurden.
KooperationWir suchen ein Labor
Unser nächstes Ziel ist eine Kooperation mit einer Universität oder einem qualifizierten Forschungslabor, um diese Variante experimentell zu untersuchen. Eine formale institutionelle Partnerschaft besteht derzeit nicht.
Die Variante D91N
Unser Sohn trägt heterozygot die Variante NM_001958.3:c.271G>A, p.Asp91Asn in EEF1A2. Dies ist der publizierte Befundstand, den wir für genau diese Substitution verifizieren konnten.
Was dokumentiert ist
- Bei drei veröffentlichten Personen berichtet, jeweils de novo und mit deutlich unterschiedlichem Verlauf.
- In einem Bericht nach ACMG-Kriterien als pathogen, in einem anderen als wahrscheinlich pathogen eingestuft; in ClinVar als pathogen geführt.
- Störung der Proteinfunktion im Hefe-Komplementationsassay; außerdem verringerte Proteinmengen, als die entsprechende Substitution in Hefe exprimiert wurde.
- In der Strukturmodellierung direkt angrenzend an die Switch-II-Helix lokalisiert — angrenzend, nicht innerhalb.
Was wir nicht behaupten
- Dass D91 das katalytische Magnesium-Ion oder das Nukleotid kontaktiert. Keine von uns gelesene Quelle sagt das, also sagt es diese Website auch nicht.
- Dass D91N ein Funktionsverlust oder ein toxischer Funktionsgewinn ist. Für diese Variante ist keines von beidem gezeigt.
- Dass Befunde zu G70S, E122K oder D252H auf D91N zutreffen. Es sind verschiedene Substitutionen in verschiedenen strukturellen Kontexten.
- Dass unsere Simulation einen Funktionsdefekt gezeigt hat. Das hat sie nicht; die Auswertung läuft.
Für Forschende und Kliniker
Wenn Sie zu Translationselongation, GTPase-Strukturbiologie, entwicklungsbedingten und epileptischen Enzephalopathien oder ribosomaler Qualitätskontrolle arbeiten, wäre uns Ihre Zeit viel wert — auch die Art Antwort, die uns sagt, dass eine Argumentationslinie falsch ist.
Wir sind eine Familie, kein Labor. Was wir einem Kooperationspartner anbieten können, ist eine sorgfältig dokumentierte Einzelvarianten-Frage, eine vollständige und ehrlich annotierte Literaturbasis und eine Familie, die auch die undankbare Arbeit übernimmt.
- Molekulardynamik — läuft, Auswertungsplan präregistriert, Ergebnisse liegen nicht vor.
- Experimentelle Kooperation — gesucht, nicht etabliert.
- Institutionelle Partnerschaft — derzeit keine.
- Finanzierung — eine private Kampagne der Familie. Keine Förderung, keine institutionellen Mittel.
Medizinischer Haftungsausschluss
Diese Website erteilt keine medizinischen Ratschläge. Sie ist eine Informations- und Forschungsplattform. Nichts hier ist eine Diagnose, eine Therapieempfehlung, eine Dosierungsanweisung oder ein Ersatz für die Betreuung durch qualifiziertes Fachpersonal. Mechanistische Überlegungen sind keine klinische Evidenz, und eine Hypothese auf dieser Website — wie sorgfältig auch begründet — ist keine Grundlage für eine Entscheidung über einen einzelnen Menschen. Wenn Sie von einer EEF1A2-Variante betroffen sind, besprechen Sie Ihre Situation mit Ihren behandelnden Ärztinnen und Ärzten und der Humangenetik.
Vollständiger Text: Haftungsausschluss, Datenschutz und Richtlinien (auf Englisch).
Quellen
Automatisch aus der Literaturdatenbank erzeugt. Jeder Eintrag nennt, wie weit die Quelle tatsächlich gelesen wurde — Datenbankeintrag, Abstract oder Volltext — weil dieser Unterschied über das Gewicht einer Zitation entscheidet.